滑脳症とは?原因や症状、てんかん・余命の真実と最新支援を徹底解説
出生前後の検査や乳幼児健診で「滑脳症(かつのうしょう)」という診断名、あるいはその疑いを告げられ、激しい不安や混乱のなかにいるご家族は少なくありません。脳の表面にあるはずの「しわ(脳回)」が少なく、あるいは完全に失われて平滑に見えるこの先天性の脳形成障害は、かつては情報が極めて限られ、絶望的な見通しばかりが独り歩きしがちな難病でした。
現在では画像診断技術の高度化や遺伝子解析の進展により、発症のメカニズムが分子レベルで解明されつつあります。さらに、医療的ケアやてんかん治療、早期療育の進化に伴い、患児の生活の質(QOL)や生命予後は大きく見直されています。医療現場の最新知見と行政の支援制度、当事者家族の実情をもとに、滑脳症の原因、症状、診断、そして日々の療育体制まで、客観的な事実を整理して解説します。
📌 【この記事の重要ポイントまとめ】
- 要点1:滑脳症は胎児期の神経細胞移動障害によって大脳皮質の「しわ」が作られない先天性疾患であり、指定難病および小児慢性特定疾病に認定されています。
- 要点2:主な症状には重度の精神運動発達遅滞や難治性てんかんがありますが、古い文献にある「余命2〜3歳」という画一的な説は誤りで、呼吸管理や栄養管理の向上により長期生存と穏やかな生活が現実になっています。
- 要点3:孤発性の遺伝子変異が多く親の妊娠中の過ごし方に起因するものではありません。診断後は医療費助成を活用し、医療的ケアとリハビリ療育を組み合わせた多職種チームによるサポート体制を早期に構築することが重要です。
【基本概要】脳のしわが少ない難病「滑脳症とは」どのような疾患なのか?
滑脳症(Lissencephaly:リッセンセファリー)は、正常な脳であれば無数に存在する大脳表面の凹凸(脳回と脳溝)が極めて乏しく、脳の表面が滑らかになってしまう極めて稀な先天性大脳皮質形成異常症候群です。人間の大脳皮質は本来、精密な機能を分担するために規則正しい「6層構造」を形成していますが、滑脳症ではこの層構造が乱れ、4層構造などに単純化している特徴があります。
発症頻度は出生約10万人に1人程度と推計されており、厚生労働省の指定難病138(大脳皮質形成異常)および小児慢性特定疾病(神経・筋疾患群)の対象疾患に指定されています。大脳のしわが完全に消失している状態を「無脳回(アジリア)」、しわが通常より幅広く平坦になっている状態を「厚脳回(パキジリア)」と呼び、病変が大脳全体に広がる広範型から一部にとどまる限局型まで、症状のグラデーションは多様です。
大脳皮質は運動、感覚、言語、思考といった高次脳機能を司る中枢であるため、この形成に異常が生じることで、出生後から乳児期にかけて顕著な運動発達の遅れや筋緊張の異常、そして特徴的な発作性疾患が現れます。決して保護者の妊娠中の行動や食事、外傷などが引き金となったものではなく、受精卵から胎児へと脳が形作られる初期段階のプログラムに生じる生物学的な事象です。

発症のメカニズムと遺伝子変異|ミラー・ディッカー症候群との違い
大脳が作られる胎生期(特に妊娠12週から24週頃にかけて)、脳の深部(脳室周囲)で生まれた神経細胞(ニューロン)は、脳の表面に向かって規則正しく移動(遊走)していきます。滑脳症の本態は、この神経細胞移動障害(Neuronal Migration Disorder)です。神経細胞が目的地へ到達できずに途中で止まってしまうことで、本来作られるべき厚みとしわが形成されなくなります。
近年の分子遺伝学研究により、この移動を制御する複数の原因遺伝子が特定されています。代表的なものとして、微小管の働きに関与するLIS1(PAFAH1B1)遺伝子変異や、X染色体連鎖型を示すDCX(ダブルコルチン)遺伝子変異、細胞骨格を構成するTUBA1A遺伝子変異などが挙げられます。LIS1変異では脳の後頭部側に強い平滑化が見られ、DCX変異では前頭部側に強く現れるなど、変異遺伝子の局在によって脳の形態的特徴が異なります。
臨床現場で特に重要な病型分類としてミラー・ディッカー症候群(Miller-Dieker syndrome)が存在します。これは17番染色体短腕(17p13.3)の微小欠失によって引き起こされる疾患群です。LIS1遺伝子を含む複数の連続した遺伝子が欠失するため、最重度の大脳皮質無脳回(グレード1〜2)に加えて、特有の顔貌(高い額、側頭部のへこみ、短い鼻、上口唇の薄さなど)や先天性心疾患、関節拘縮といった全身の多発奇形を合併する特徴を持っています。
大半の滑脳症は、両親から受け継いだものではない「突然変異(de novo変異)」によって孤発的に生じます。次子の再発リスクは一般人口とほぼ同等(約1%未満)であることが多いものの、親が染色体の微細な転座を保因している場合やDCX変異による遺伝形式もあるため、確定診断後の正確な遺伝カウンセリングが家族の将来設計において不可欠となります。
主な症状と経過|重度発達遅滞と「てんかん発作」への対処
乳児期早期に周囲が最初に気づく兆候の多くは、筋緊張の異常と追視の欠如です。新生児期から乳児期初頭にかけては、身体がぐにゃぐにゃとして抱っこしにくい「筋低緊張(フロッピーインファント)」が見られ、首のすわりや寝返りといった粗大運動の発達が大幅に遅れます。成長に伴い、低緊張から四肢の突っ張りや痙性(けいせい)麻痺へと変化していく経過が一般的です。
滑脳症における最大の内科的課題となるのが難治性てんかんの発症です。患者の80%以上が生後数か月から幼児期にかけててんかんを発症します。特に生後3〜8か月頃に好発する「点頭てんかん(ウエスト症候群)」の合併頻度が高く、両手を振り上げて頭を一瞬カクンと倒す発作がシリーズを成して群発します。この発作を放置すると脳の機能低下を加速させるため、早期の脳波測定と迅速な治療導入が求められます。
乳児期以降も、非定型欠神発作や強直発作、レノックス・ガストー症候群へと移行することが多く、単一の抗てんかん薬のみで完全に発作を抑制することは医学的に極めて困難です。そのため、ビガバトリン、バルプロ酸ナトリウム、レベチラセタムなどの多剤併用療法、重度発作が続く場合のACTH(副腎皮質刺激ホルモン)療法、さらには難治例に対するケトン食療法や迷走神経刺激療法(VNS)など、小児神経専門医と綿密に連携した発作コントロールの模索が長期にわたり続けられます。
摂食嚥下障害も避けて通れない重要課題です。吸啜反射の弱さや、誤嚥(唾液やミルクが気管に入ること)による繰り返す気管支炎・肺炎は患児の生命を直接脅かします。早期からの嚥下機能評価に基づき、とろみ調整や経管栄養(経鼻胃管)、さらには誤嚥防止手術や胃瘻(いろう)造設術を早期に検討することが、子どもの栄養状態と安全を守る標準的な医療アプローチとなっています。

【データ徹底比較】滑脳症の病型・重症度と確定診断の流れ
滑脳症の診断は、小児神経科における身体所見の確認と、高分解能の頭部MRI検査が決定打となります。CT検査では頭蓋骨の影や解剖学的微細構造が不鮮明なため、皮質の厚みや脳溝の形状、脳室拡大の有無、海馬や小脳の低形成を詳細に評価できるMRIが不可欠です。脳波検査(EEG)では、広汎性の高振幅徐波やヒプスアリスミア(極めて不規則な棘徐波結合)など特有の波形が確認されます。
病因や遺伝子型によって脳の平滑化度合いや全身合併症は大きく異なり、Dobynsらの重症度分類(グレード1の完全無脳回からグレード6の皮質下帯状異所性灰白質まで)が国際的に用いられています。
| 病型・疾患分類 | MRI画像所見と特徴 | 主な原因遺伝子・染色体 | 臨床的重症度と留意事項 |
|---|---|---|---|
| 古典的滑脳症(1型) (孤発性大脳皮質平滑化) | 脳溝が消失し皮質が10〜20mmと極めて肥厚(通常は3〜4mm)。後頭部優位または前頭部優位。 | LIS1遺伝子欠失/変異(17p13.3) DCX遺伝子変異(Xq22.3) | 重度知的障害、運動機能は頸部前傾や全介助が中心。難治性点頭てんかんの高率な発症。 |
| ミラー・ディッカー症候群 (MDS) | ほぼ全脳にわたる完全な無脳回(アジリア)。側脳室拡大や白質の顕著な菲薄化を伴う。 | 17p13.3微小欠失 (LIS1および14-3-3εを含む領域) | 最重度。特徴的顔貌、先天性心疾患、摂食障害を伴い、新生児期からの濃厚な医療管理が必須。 |
| 丸石様滑脳症(2型) (福山型筋ジストロフィー等) | 脳表面が敷石状・不整に凹凸化。脳室周囲の白質病変、小脳低形成、眼球異常を合併。 | FKTN(フクチン)遺伝子変異 POMT1、POMT2遺伝子等 | 進行性筋ジストロフィーを基礎疾患とし、筋力低下と心筋障害の進行に継続的な管理を要する。 |
| 皮質下帯状異所性灰白質 (二重皮質症候群) | 表層の皮質下、白質の中に帯状の異所性灰白質が存在。脳表のしわはある程度保持。 | 女性のDCX遺伝子変異ヘテロ接合体 LIS1モザイク変異など | 軽度〜中等度の知的障害や歩行可能な例もあるが、学童期以降に難治性てんかんが顕在化しやすい。 |
確定診断にあたっては、MRI画像で典型的な脳形態を確認した後、マイクロアレイ染色体検査や次世代シーケンサーを用いたターゲットエキソーム解析による遺伝学的検査が実施されます。これにより再発リスクの判定や、将来的な合併症の予測精度が飛躍的に向上しています。
ネットの誤解と生存期間の真実|「余命数年」説を覆す医療の進化
インターネット上の古い記事や一般的な病気解説サイトを検索すると、「滑脳症の余命は短い」「2歳から数歳までに亡くなることが多い」というショッキングな記述を目にすることがあります。この情報に直面し、育児への希望を見失いそうになる家族が後を絶ちません。しかし、これらの記述は呼吸管理や栄養管理が未発達だった数十年前の統計や知見をそのまま引きずった誤解です。
かつて患児の命を縮めていた最大の要因は、脳そのものの障害による直接死ではなく、重度の嚥下障害による誤嚥性肺炎の反復と、てんかん重積状態に伴う呼吸循環不全でした。気道防御反射が未熟なため、唾液や胃食道逆流物が肺に入り、急激に重篤な敗血症や肺不全を招いていた歴史があります。
現在の小児医療現場では、こうしたリスク管理が劇的に進化しています。嚥下障害が明らかな場合は早期に胃瘻(PEG)を造設し、十分なカロリー摂取を確保するとともに逆流防止策を講じます。在宅吸引器の普及、パルスオキシメーターによるモニタリング、訪問看護体制の整備、さらには必要に応じた気管切開や非侵襲的陽圧換気(NPPV)の導入により、呼吸器感染症による重篤化は最小限に抑えられるようになりました。
日本小児神経学会や難病支援ネットワークの臨床報告、患者家族会の追跡調査においても、学童期を元気に迎え、思春期を経て20代・30代以上の成人期を穏やかに暮らす事例は決して稀ではありません。もちろん、個々の脳形態の異常度合いや合併奇形の重症度による差異はあるものの、「病名がついた=即座に余命数年」という短絡的な宣告は、現代の医療実態を正しく反映していない偏見と言えます。
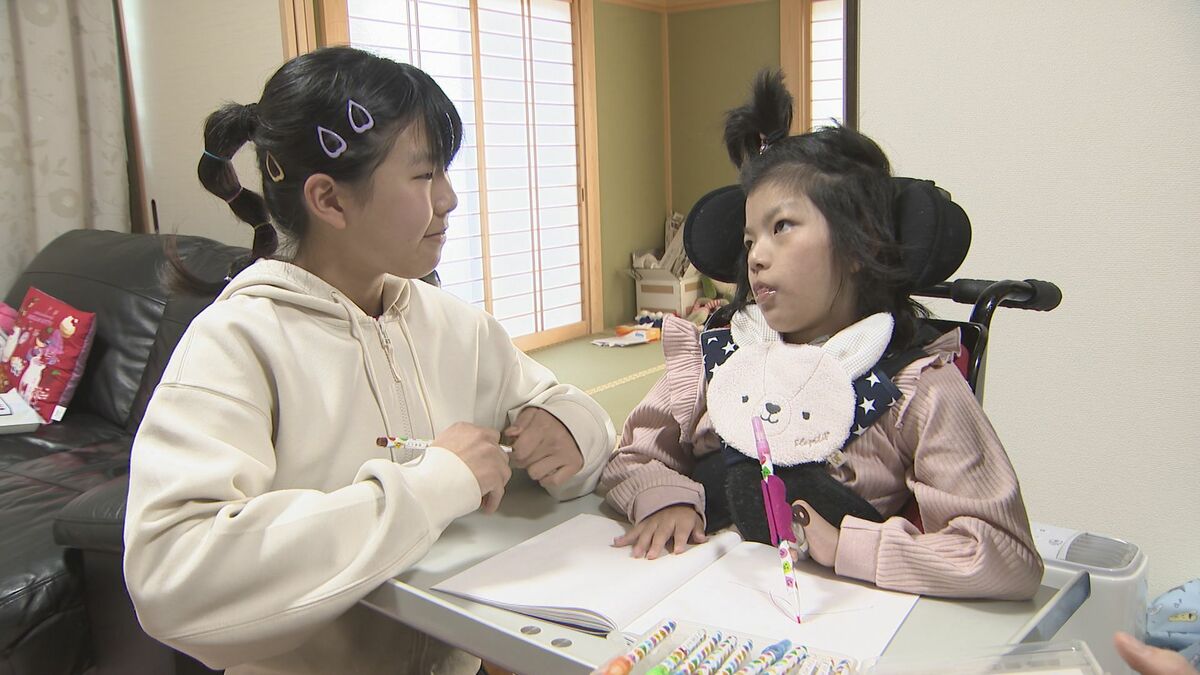
【実態検証】家族の手記と療育の現場から見える日常のリアル
「診断直後は、医師から『笑うことも、親を認識することも難しいかもしれない』と告げられ、暗闇の中に突き落とされたように感じました。しかし、日々の生活を重ねるなかで、抱っこしたときの温もり、好きな音楽をかけたときに見せる緩んだ口元、嫌なにおいに見せる不機嫌な表情など、娘には豊かな感情の世界が確実に存在しています」
これは患者家族会に寄せられた、ある母親の生の手記の一節です。滑脳症の子どもたちは、標準的な知能テストや発達検査の数値上では「最重度知的障害・重度肢体不自由」に分類されます。しかし、現場の療育士や保護者が日々接する中で見出される「サイン」は、定型発達の物差しでは測れない豊かなコミュニケーションに満ちています。
療育現場におけるリハビリテーションは、機能回復を無理に強いるものではなく、二次障害を防ぎ、安楽な生活姿勢を保つことが主目的となります。
- 理学療法(PT):側弯(脊柱の歪み)や股関節脱臼、足関節の尖足拘縮を予防するためのポジショニング指導。抱っこ紐の工夫や座位保持装置、車椅子の選定。
- 作業療法(OT):触覚、光、音などの感覚刺激を通じた覚醒状態の調整。手や身体の過緊張を和らげるリラクゼーション。
- 言語聴覚療法(ST):口腔周囲のマッサージ、安全な一口量やペースト食の工夫、摂食機能の維持。視線入力装置などを活用した微小な意思表示の探求。
また、医療的ケア児支援法が施行された国内では、医療的ケア(吸引や経管栄養)が必要な子どもを抱える世帯に対し、地域の訪問看護ステーション、障害児通所支援(児童発達支援・放課後等デイサービス)、日中一時支援事業所の連携が義務づけられています。家族だけで孤立無援のまま24時間ケアを背負い込む時代から、地域社会全体で患児の暮らしを支える枠組みへとシフトしています。
【プロの結論】孤立を防ぎ「家族の生活」を守るための判断基準と社会的視点
家族社会学や障害児心理学の臨床視点から最も警戒すべきは、診断後の家族が過剰な罪悪感から「母子(父子)の共依存」や「家庭の孤立密室化」に陥ってしまうリスクです。重度障害児のケアは睡眠の分断や外出の制限を伴うため、介護を担う親が自己犠牲を内面化し、外部の支援を断って精神的に破綻してしまうケースが散見されます。
健全な家族機能を維持するためには、親と子の間に健全な「心理的境界線(バウンダリー)」を保ち、「完璧な親」を目指さないことが不可欠です。以下に、支援を受けるにあたって家族が持つべき明確な判断基準を整理します。
- 迷わず早期に公的制度・外部リソースを使うべき基準:
- 夜間の痰吸引や体位変換により、親の連続睡眠時間が4時間を下回っているとき
- きょうだい児との関わりや会話の時間が著しく圧迫され、家庭内に歪みが生じているとき
- 「自分が倒れたらこの子の命が終わる」という強迫観念を抱き始めたとき
- 避けるべき誤った判断:
- 「他人に預けるのはかわいそう」と、短期入所(レスパイトケア)の利用を先延ばしにすること
- インターネット上の未確立な民間療法や高額なサプリメントに救いを求め、標準的な医療ケアから乖離すること
- 将来の不安をすべて先取りし、目の前の子どもの穏やかな笑顔や変化を見落としてしまうこと
医療的ケアや療育を外部スタッフに委ねることは、育児の放棄ではなく「子どもの世界に関わる人間を増やし、セーフティネットを強固にする行為」に他なりません。親が笑顔で休息を取れる環境こそが、長期にわたる難病児ケアにおいて最も重要なインフラです。
【滑 脳症 と は】に関するよくある質問(FAQ)
Q1:滑脳症は妊娠中の母親の行動やストレスが原因ですか?
A1:いいえ、まったく関係ありません。滑脳症は受精卵や胎児の形成過程における特定の遺伝子変異や染色体の微細欠失によって生じるものであり、妊娠中の服薬、就業、運動、ストレス、食生活などが原因で発症する病気ではありません。ご自身を責める医学的根拠は一切ありません。
Q2:確定診断を受けるためのMRI検査はいつ頃行われますか?
A2:多くの場合、首のすわりの遅れや点頭発作などの症状が現れる生後3〜6か月頃に疑われ、頭部MRI検査が実施されます。胎児超音波や胎児MRIで妊娠後期に発見される例もありますが、脳溝が完成するのは胎生28〜32週以降であるため、新生児期から乳児期早期の精密MRIによって確定診断が下されるのが一般的です。
Q3:兄弟や将来の子どもに遺伝する確率はどのくらいですか?
A3:LIS1遺伝子の突然変異やミラー・ディッカー症候群の大半は「孤発性(親の代には変異がなく一代限り)」であり、次の子どもが再発する確率は1%未満と低いです。ただし、親が自覚症状のない均衡型染色体転座を持っている場合や、X染色体連鎖型であるDCX変異の場合には遺伝リスクが生じるため、小児神経科や臨床遺伝専門医による遺伝カウンセリングで血縁関係の確認を行うことが推奨されます。
Q4:医療費の助成制度(指定難病・小児慢性特定疾病)はいつから申請できますか?
A4:滑脳症の臨床診断および画像診断がついた時点から直ちに申請が可能です。厚生労働省の「指定難病(指定難病138)」および「小児慢性特定疾病」の対象であるため、医師から臨床調査個人票・診断書を取得して自治体窓口に申請することで、保険診療の自己負担上限額が大幅に減額されます。また、身体障害者手帳や特別児童扶養手当の申請も併せて進めることが可能です。
まとめ:正確な知識を力に変え、医療・療育チームとともに歩む道
滑脳症という疾患は、大脳の形成異常という構造的なハンディキャップを背負う難病であり、現代の医療においても脳のしわそのものを後天的に作り出す根本的な治療法はまだ確立されていません。しかし、診断された瞬間が絶望の終着点であるという認識は、過去の遺物です。
てんかん発作に対するきめ細やかな投薬コントロール、誤嚥を防ぐ胃瘻や吸引管理の定着、理学療法・作業療法による拘縮予防、そして社会全体で家族を支える医療的ケア児支援体制の整備によって、患児が地域社会の中で家族とともに穏やかに、笑顔で日々を積み重ねていく道は確実に拓かれています。
不安な情報に心を惑わされることなく、主治医、訪問看護師、療育スタッフ、そして患者家族会などの頼れる伴走者と早期につながり、多職種チームで子どもと家族の健やかな毎日を支えていくことが何よりも大切です。 (出典: 滑 脳症 と は(Yahoo!ニュース))
情報を整理して届けることが得意なWebディレクター。ユーザー視点に立った記事作成を目指しています。